カラムクロマトグラフィー完全攻略!失敗を防ぐ原理と充填の極意
有機合成化学や天然物化学、バイオ医薬品の開発現場において、化合物の単離・精製に欠かせない基幹技術がカラムクロマトグラフィーです。実験室で日常的に行われる操作でありながら、「目的物と不純物のピークが重なって分離できない」「途中でシリカゲルに亀裂が入ってやり直しになった」といったトラブルに頭を抱える研究者や学生は後を絶ちません。
分離の成否は、単なる手先の器用さではなく、物理化学的なメカニズムの理解と適切なパラメーター設計にかかっています。本稿では、シリカゲルの充填手順から移動相の論理的な選定法、現場で頻発する失敗原因の解明に至るまで、確実な分取を実現するための実践知を体系的に解説します。
📌 【この記事の重要ポイントまとめ】
- 要点1:固定相と移動相の極性差を見極める原理理解が、目的物のきれいな分離を左右する基本中の基本。
- 要点2:失敗の二大要因は「シリカゲルの充填ムラ」と「展開溶媒の比率設定ミス」。TLCのRf値(0.2〜0.3)を基準にした設計が勝敗を分ける。
- 要点3:オープンカラムからフラッシュ、HPLC、アフィニティーまで、化合物の性質に最適な手法選択が精製効率を劇的に高める。
【原理と基礎】固定相と移動相の違いから読み解く分離の仕組みと溶出順序
混合物から特定の成分を単離する際、基礎となるのがカラムクロマトグラフィーの原理です。分離システムは、筒状のカラム管内に保持された「固定相(静止相)」と、そこを通過して流れる液体や気体の「移動相」で構成されます。この固定相と移動相の違いによって生じる各化合物の親和性の差が、移動速度の違いを生み出します。
実験室で最も頻繁に用いられるシリカゲルカラムクロマトグラフィー(順相クロマトグラフィー)では、固定相に表面がシラノール基(-Si-OH)で覆われた極性の高いシリカゲル粉末を使用します。ここにヘキサンや酢酸エチルなどの有機溶媒(移動相)を流すと、極性の高い化合物ほどシリカゲルと強い水素結合や双極子相互作用を形成し、カラム内に長く留まります。一方で極性の低い化合物は、固定相にあまり吸着せず移動相に乗って速やかに流出します。
この相互作用の強弱により、カラムクロマトグラフィーにおける溶出順序は「無極性・低極性化合物 → 中極性化合物 → 高極性化合物」の順となります。目的物の極性を分子構造からあらかじめ推定し、どのタイミングでフラクション(分画管)に現れるかを論理的に予測することが分離プロセスの第1歩です。

【実践手順】オープンカラムの実験手順と失敗しないシリカゲルの充填方法
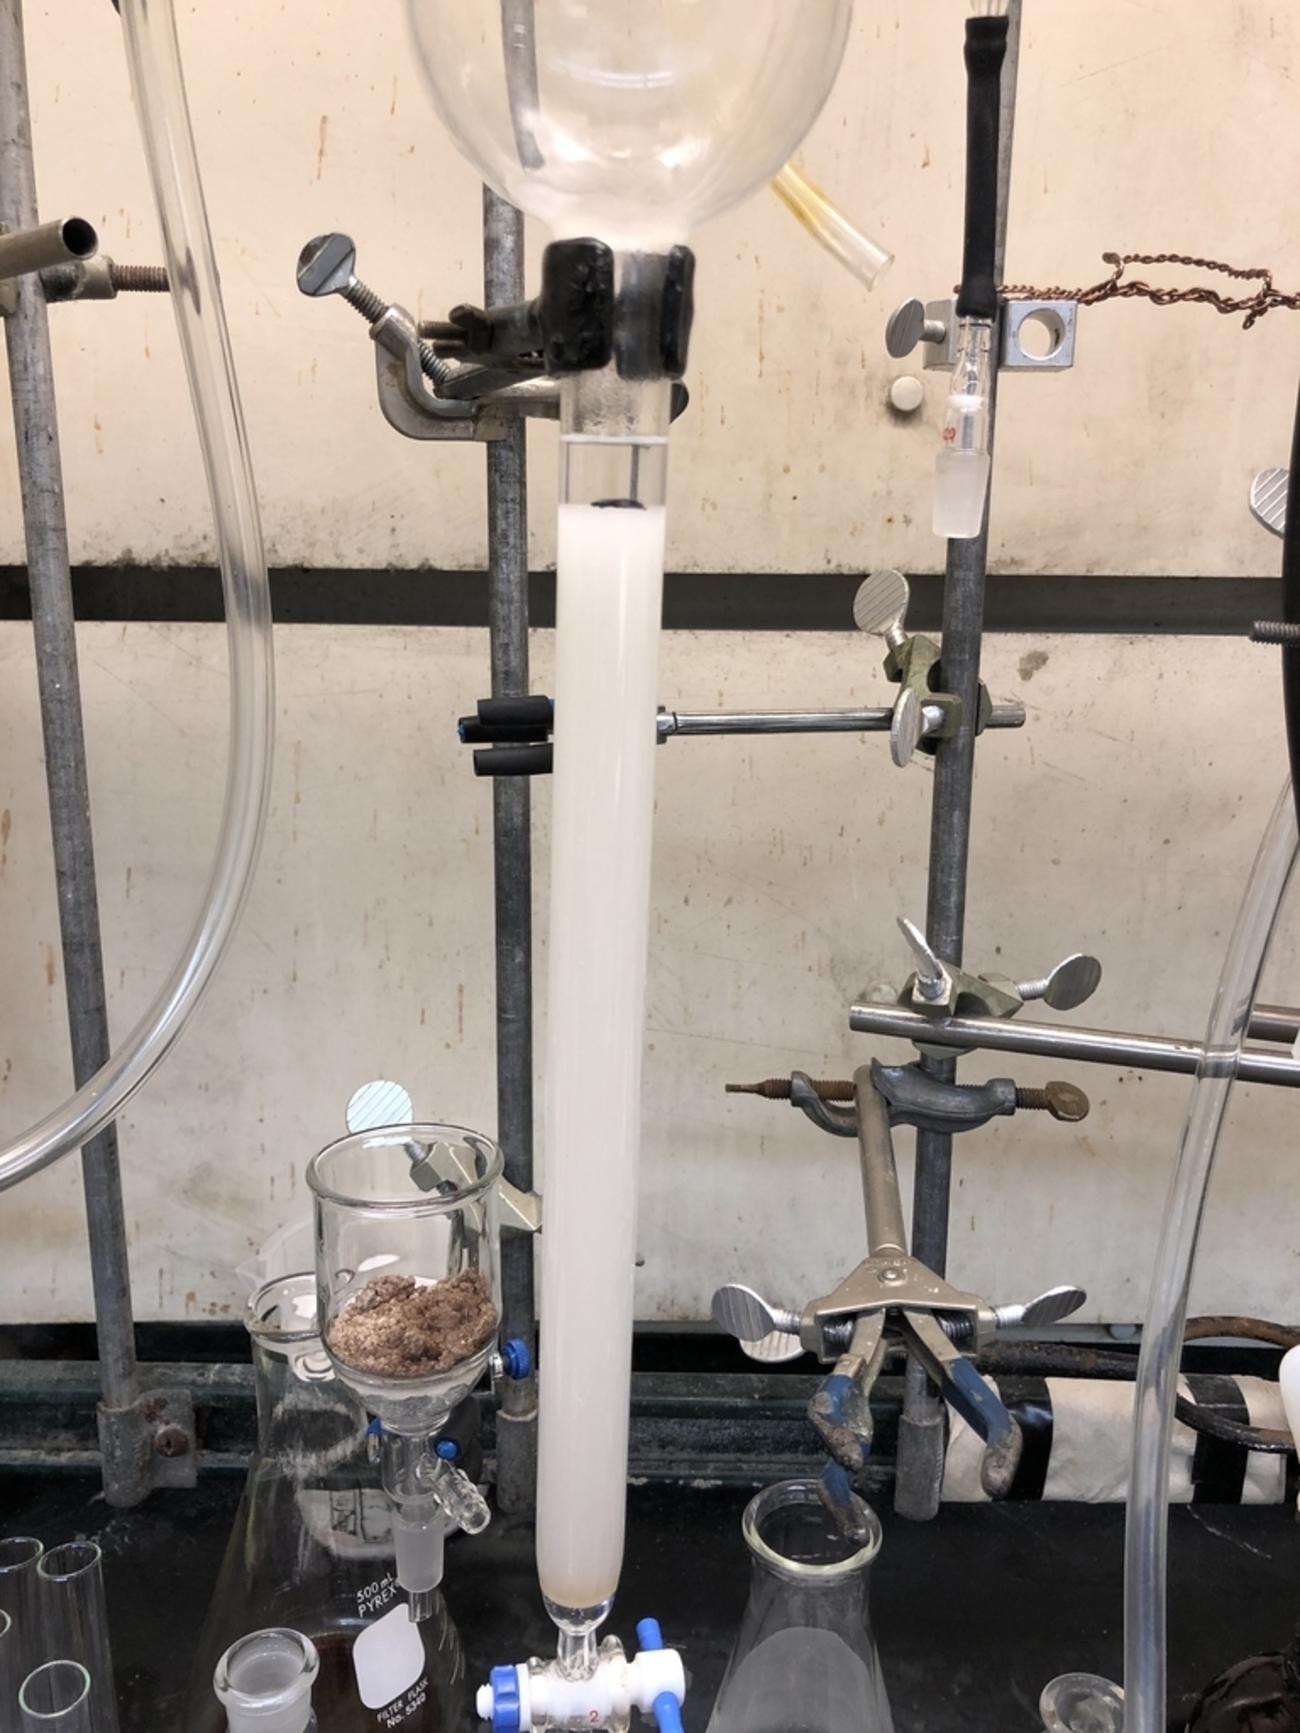
重力のみを利用して展開溶媒を流すオープンカラムの実験手順では、最初の「充填」の精度が分離能の8割を決定づけます。充填にムラや気泡があると溶媒の流路が歪み、バンドが乱れて分離が成立しなくなります。
カラムクロマトグラフィーの充填方法には乾式法(Dry Packing)と湿式法(Wet Packing / スラリー法)がありますが、再現性と均一性を担保する上では「湿式法」が圧倒的に推奨されます。具体的な標準手順は以下の通りです。
- ステップ1(カラム管の準備):下部に脱脂綿またはガラスウールを薄く詰め、少量の溶媒を流してエアを抜いた後、底面を平らにするために少量の海砂(約5mm厚)を敷きます。
- ステップ2(スラリーの調製):ビーカーに目的の分量(通常はサンプル重量の30倍〜50倍)のシリカゲルを取り、初期展開溶媒を加えてガラス棒で静かに攪拌します。気泡を完全に抜くため、超音波洗浄器に数分間かけると理想的なスラリーが完成します。
- ステップ3(充填とタッピング):コックを開いて溶媒を流しながら、スラリーを一気にカラム管へ注ぎ込みます。管壁をシリコンチューブや木製器具で均等にコンコンと叩き(タッピング)、シリカゲルの沈降を促して緻密で均一なベッドを形成させます。
- ステップ4(表面保護):シリカゲルの上面が水平になったら、液面をシリカ上面ギリギリまで落とし、サンプル注入時の上面乱れを防ぐために再度薄く海砂を乗せます。
なお、圧力をかけて流速を早めるフラッシュカラムクロマトグラフィーを行う場合も充填の基本原理は同様ですが、加圧によってシリカゲル層が圧縮されるため、通液しながらより強固に均一化を図る必要があります。
【決定打】なぜ分離できないのか?失敗理由の徹底究明とTLC連動の極意
実験現場で最も多いカラムクロマトグラフィーの失敗理由は、大きく分けて「充填不良」「過負荷(オーバーロード)」「展開溶媒の選定ミス」の3点に集約されます。
第1に、シリカゲル層に気泡が混入したり途中で溶媒を干上がらせて「液枯れ(クラック)」を起こすと、局所的に溶媒が早く流れるチャンネル(抜け道)が生じ、バンドが斜めに崩れます。一度割れたカラムのリカバリーは不可能なため、液面管理は常にシリカ上面より上に保たなければなりません。
第2に、シリカゲル量に対してサンプル量が多すぎる場合、吸着容量を超えてバンドが広がり、隣接する不純物とピークが重なって溶出します。難分離混合物の精製では、サンプル量の50〜100倍のシリカゲルを使用するのが現場のセオリーです。
第3の溶媒選定ミスを防ぐ鍵が、TLCとカラムクロマトグラフィーの関係を正しく把握することです。TLC(薄層クロマトグラフィー)はカラムクロマトグラフィーのミクロな縮図です。一般に、目的物のTLCにおけるRf値が0.2〜0.3になるよう移動相の極性を調整するのが黄金律とされています。
展開溶媒の比率の決め方としては、ヘキサン/酢酸エチルやジクロロメタン/メタノールなどの混合溶媒を用い、低極性溶媒に高極性溶媒を少量ずつ加えてTLCでRf値を確認します。Rf値が0.5を超えると溶出が早すぎて分離が不十分になり、0.1未満ではバンドの拡散(テーリング)が起きて回収率が著しく低下します。理論上、Rf値が0.25前後の場合、シリカゲル体積のおよそ4倍量(4 Column Volume)の溶媒を通液した時点で目的物が溶出する計算となり、極めて効率的な分取が可能です。

【データ比較】目的別クロマトグラフィー手法の特徴と使い分け一覧
化合物のスケール、分子量、極性、熱安定性によって、最適な分離手法は異なります。低分子有機化合物から生体高分子(タンパク質・核酸)まで、目的に応じた手法の選択基準を下表にまとめました。
| 手法名称 | 分離機構・主要固定相 | 典型的な適用対象・スケール | 編集部の見解・実務上の評価 |
|---|---|---|---|
| シリカゲルオープンカラム | 極性相互作用(シリカゲル)/重力流下 | 低分子有機化合物(100mg〜数十g) | 低コストだが時間がかかり、熟練度による分離能のブレが大きい。 |
| フラッシュカラム | 極性相互作用/空気圧・ポンプ加圧 | 有機合成反応混合物(数mg〜百g) | 微粒子シリカ使用で高分離能かつ短時間。現代の研究室でデファクトスタンダード。 |
| 高速液体クロマトグラフィー(HPLC) | 疎水性/極性相互作用(C18修飾シリカ等)/高圧送液 | 分析用(μg以下)〜分取用(数mg〜数g) | 圧倒的な理論段数と再現性。異性体分離や最終精製に不可欠。 |
| ゲルろ過クロマトグラフィー | 分子サイズ排除(多孔質ポリマーゲル) | 高分子ポリマー、タンパク質の脱塩・分画 | 相互作用を伴わないため化合物の失活が少なく、分子量に応じた純粋なサイズ分離が可能。 |
| アフィニティークロマトグラフィー | 生化学的特異結合(抗原抗体、Ni-NTA等) | 組換えタンパク質、抗体医薬品精製 | 極めて高い選択性を誇り、粗抽出液からワンステップで高純度精製が可能。 |
低分子化合物の合成ではシリカゲルを用いたフラッシュ分取が主流ですが、生化学分野でのタンパク質精製では、塩濃度グラジエントやpH変化によって溶出させるアフィニティークロマトグラフィーや、分子サイズの違いを利用するゲルろ過クロマトグラフィーを多段階で組み合わせて高純度化を達成します。
【実態検証】研究現場のリアルな声とネット上で蔓延する誤解の真相
実験実務に関するSNSや研究者コミュニティの投稿を調査すると、「カラムが苦手」「いつもピークが重なる」という悩みが数多く見受けられます。現場のログや失敗談を精査すると、教科書通りの手順をなぞるだけでは防げない“思い込みによるミス”が浮き彫りになってきます。
代表的な誤解が「分離を良くするためにカラム管をとにかく長く細くする」というアプローチです。確かに固定相の長さを伸ばせば理論段数は向上しますが、過度に長いカラムは溶出時間の極端な長期化を招きます。その結果、化合物がカラム内で横方向に広がる「分子拡散(バンドブロードニング)」を引き起こし、かえってピークがブロードになって分離度が低下する現象に陥ります。カラムの内径と長さの比率(アスペクト比)は、通常の分離であれば1:8〜1:15程度が最もバランスに優れています。
また、「溶出を急ぐあまり一気に展開溶媒の極性を跳ね上げる」という悪手も散見されます。極性を急激に上げるとシリカゲルが急激な発熱を起こして溶媒が沸騰・気泡化したり、吸着していた複数成分が一斉に押し流されて混ざってしまいます。極性を上げる際は、段階的(ステップワイズ)または連続的(グラジエント)に高極性溶媒の比率を2%〜5%刻みで徐々に高めていくのが鉄則です。
【プロの結論】精製効率を最大化する判断基準とトラブルシューティングの指針
実験の効率化と精製精度の両立には、化合物の性質に応じた論理的な意思決定フローが必要です。場当たり的にカラムを組むのではなく、以下の基準に従って精製戦略を組み立ててください。
【プロの結論】おすすめできる手法の選択基準
- 手動オープンカラムを選択すべきケース: グラム単位以上の大スケール粗精製で、極性差(TLC上のΔRf > 0.3)が明確に離れており、高価な自動分取装置のカートリッジを消費したくない場合。
- フラッシュ自動精製システムを選択すべきケース: Rf値の差が0.15以下の近接スポットを分取する場合、または光・酸素に不安定で短時間(15〜30分以内)に分取を完了させたい場合。
- 分取用HPLCを選択すべきケース: 立体異性体(ジアステレオマー・エナンチオマー)の分離や、最終構造決定・生物活性試験に供するための99%以上の純度が要求されるミリグラムスケールの分取。
トラブルを未然に防ぐ最大のポイントは、前段のTLC検討に時間を惜しまないことです。TLC上でテーリングが見られる場合は、酸性化合物には微量の酢酸(0.1〜1%)、塩基性化合物にはトリエチルアミン(0.5〜2%)を移動相に添加することで吸着サイトをマスキングし、劇的にシャープな分離を実現できます。
【カラムクロマトグラフィー】に関するよくある質問(FAQ)
Q1:サンプルが初期展開溶媒に完全に溶けない場合はどうすればよいですか?
A1:無理に高極性溶媒に溶かしてアプライすると、その部分だけ極性が上がり分離が壊れます。少量の良溶媒(ジクロロメタンやアセトン等)にサンプルを溶かし、サンプル重量の約2〜3倍のシリカゲルを加えてエバポレーターで完全に溶媒を留去する「乾式吸着法(Dry Loading)」を採用してください。サラサラになった粉末状のシリカゲルをカラムベッドの最上部に均一に乗せることで、きれいな分離が可能です。
Q2:通液の途中で液面がシリカゲルの下まで下がって乾いてしまいました。復活できますか?
A2:一度シリカゲル層が乾いてクラック(亀裂)が入った場合、溶媒の偏流を防ぐ手立てはありません。上部から溶媒を足しても分離能は大きく損なわれます。速やかに全量を高極性溶媒(メタノール等)で洗い流して回収・濃縮し、新しいカラムを立て直して最初からやり直すのが、結果的に最も時間を無駄にしない判断です。
Q3:目的化合物のフラクションを特定する効率的な確認方法は?
A3:溶出液を試験管に細かく(1フラクションあたり5〜15mL程度)分取し、毛細管を用いてTLCプレートへ順番にスポット(ドットブロット)してUV照射または発色試液(リンモリブデン酸、ニンヒドリン、アニスアルデヒド等)で確認します。目的スポットのみが含まれるフラクションを厳選して合わせ、エバポレーターで減圧濃縮します。
まとめ:再現性の高い分離技術を身につけるための重要ポイント
カラムクロマトグラフィーは、化合物の性質を見極め、適切な固定相と移動相の相互作用を論理的に設計することで、確実に狙い通りの結果を導き出せる技術です。「充填時の気泡・ムラを徹底的に排除する」「TLCでRf値0.2〜0.3となる移動相比率を割り出す」「化合物の特性に応じた添加剤やローディング手法を選ぶ」という基本原則を愚直に守ることが、失敗をゼロにする最短の道筋となります。
精製は研究開発におけるボトルネックになりやすい工程ですが、確固たる分離スキルを確立できれば、合成収率の向上や実験サイクルの劇的な加速につながります。日々の実験において1つひとつのパラメーターを理論的に管理し、高純度な化合物の単離を実現してください。 (出典: カラム クロマト グラフィー(Yahoo!ニュース))
テクノロジーやライフスタイル領域を中心に執筆活動を行っています。趣味は写真撮影と旅行です。
